Les dépôts de protéines appelés amyloïdes peuvent s’insinuer lentement dans les organes et modifier durablement leur fonctionnement. On les retrouve au cœur de maladies variées, où leur accumulation entraîne des symptômes souvent progressifs et multisystémiques.
Comprendre la nature de ces protéines, leurs sources et les signes cliniques qu’elles provoquent aide à mieux orienter le diagnostic et la prise en charge. Les stratégies thérapeutiques ciblent soit la production de la protéine fautive, soit la protection des organes affectés.
Qu’est-ce que l’amyloïde ?
Amyloïde désigne des agrégats protéiques stables et insolubles formés lorsque des protéines se reploient de façon anormale. Ces fibrilles adoptent une structure en feuillet beta qui favorise leur accumulation extracellulaire.
Les protéines à l’origine de ces dépôts sont diverses : chaînes légères d’immunoglobulines, protéine SAA, transthyrétine sauvage ou mutée, entre autres. Leur nature conditionne la présentation clinique et les options thérapeutiques.
Rôle physiologique
Toutes les protéines amyloïdes ne sont pas nécessairement pathologiques ; certaines formes dites fonctionnelles participent à des processus biologiques. Par exemple, des agrégats contrôlés interviennent dans la libération d’hormones ou la consolidation de la mémoire chez l’animal.
Le passage d’un état fonctionnel à un état pathologique tient souvent à un déséquilibre entre production, élimination et stabilité protéique. L’âge, l’inflammation chronique et certains variants génétiques augmentent le risque d’apparition de dépôts nuisibles.
Accumulation et pathologies
Lorsque l’équilibre protéique est rompu, les fibrilles s’accumulent dans les tissus et altèrent la structure et la fonction cellulaire. Ces dépôts peuvent être localisés ou systémiques selon la protéine incriminée et la physiopathologie sous-jacente.
Le terme amyloïdose regroupe les situations où ces dépôts produisent une maladie clinique. Les organes souvent touchés sont le cœur, les reins, le système nerveux périphérique, le foie et la peau.
Classification des amyloïdoses
- Amyloïdose AL : liée à une surproduction de chaînes légères par des plasmocytes dysfonctionnels.
- Amyloïdose AA : secondaire à une inflammation chronique avec excès de protéine SAA.
- Amyloïdose héréditaire : due à des mutations, souvent de la transthyrétine.
- Amyloïdose ATTRwt : deposition de transthyrétine sauvage, fréquemment cardiaque et liée à l’âge.
Symptômes associés
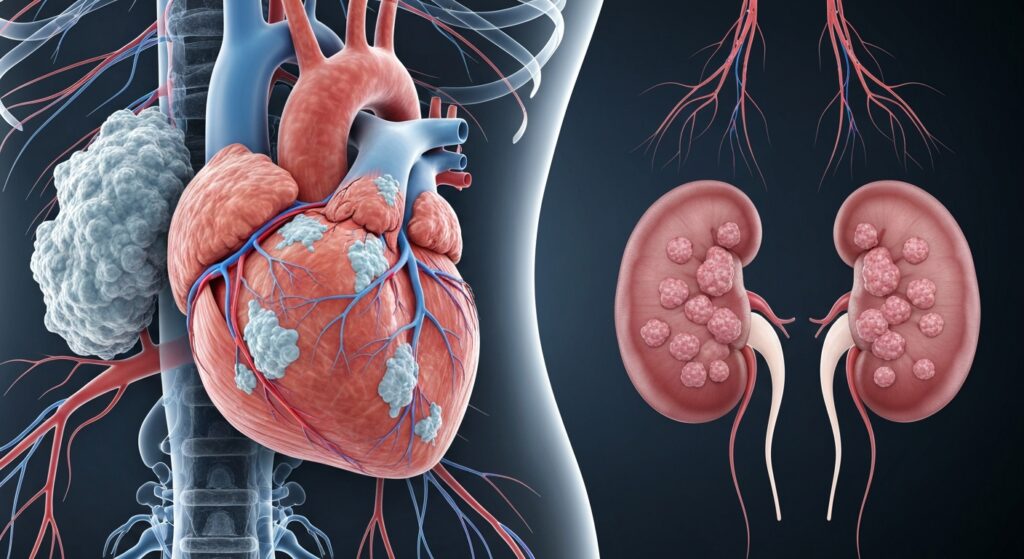
Les manifestations dépendent de l’organe atteint et progressent souvent de manière insidieuse. La fatigue, la perte de poids et des symptômes digestifs sont des plaintes fréquentes non spécifiques.
Les atteintes spécifiques incluent une hypertrophie restrictive du cœur, une protéinurie conduisant à un syndrome néphrotique, des paresthésies liées à une neuropathie et des modifications cutanées. La variabilité clinique complique souvent le diagnostic précoce.
| Organe | Signes typiques |
|---|---|
| Cœur | Insuffisance cardiaque restrictive, bradyarythmies, syncope |
| Reins | Protéinurie, oedèmes, insuffisance rénale progressive |
| Système nerveux | Neuropathie périphérique, hypotension orthostatique |
| Peau et muqueuses | Ecchymoses, macroglossie, nodules cutanés |
Diagnostic
Le diagnostic repose sur la mise en évidence histologique des dépôts et sur leur typage moléculaire. Une biopsie de tissu concerné ou une biopsie conjonctive (ex. : graisse abdominale) permet d’identifier les dépôts par colorations spécifiques.
Les examens biologiques complètent l’exploration : dosage des chaînes légères libres, bilan inflammatoire, tests génétiques si suspicion familiale. L’imagerie cardiaque (échocardiographie, IRM) et la scintigraphie peuvent localiser et quantifier les atteintes organiques.
| Examen | Objectif |
|---|---|
| Biopsie tissulaire | Confirmer la présence d’amyloïde |
| Dosage des chaînes légères | Rechercher une amyloïdose AL |
| Scintigraphie au pyrophosphate | Détecter une amyloïdose ATTR cardiaque |
Fait clé : la reconnaissance précoce des signes cardiaques ou neurologiques augmente nettement les possibilités thérapeutiques et l’espérance de vie fonctionnelle.
Traitement
Les stratégies visent soit à réduire la production de la protéine responsable, soit à protéger les organes déjà atteints. En pratique, cela peut impliquer chimiothérapie ciblée pour AL, traitements anti-inflammatoires pour AA ou stabilisateurs/silenceurs de la transthyrétine pour ATTR.
Le traitement de support reste indispensable : prise en charge de l’insuffisance cardiaque, contrôle de la protéinurie et rééducation neurologique. Dans certains cas, une transplantation d’organe peut être envisagée.
Les progrès récents ont modifié le pronostic pour plusieurs formes. Par exemple, l’introduction de traitements ciblés a permis d’augmenter la survie médiane chez certains patients atteints d’amyloïdose AL.
Étude de cas : dans une cohorte traitée par protocoles modernes, la proportion de réponses hématologiques profondes a augmenté et le recours à la dialyse s’est réduit. Ces évolutions illustrent l’impact des thérapies ciblées sur le devenir des patients.
- Approche spécifique : chimiothérapie anti-plasmocytaire, stabilisateurs de TTR, anti-inflammatoires.
- Approche symptomatique : diurétiques, prise en charge nutritionnelle, gestion de la douleur neuropathique.
Perspectives pour la prise en charge
La recherche actuelle met l’accent sur deux axes : mieux détecter l’amyloïdose à un stade précoce et développer des traitements qui éliminent les dépôts existants. Les techniques de typage avancé et les agents qui ciblent directement les fibrilles sont au premier plan des essais cliniques.
Sur le plan organisationnel, coordonner les soins entre hématologie, cardiologie, néphrologie et neurologie améliore la qualité des décisions thérapeutiques. Un suivi multidisciplinaire et des réseaux de centres spécialisés favorisent un parcours de soins plus rapide et adapté.
Conclusion : l’amyloïde est une problématique protéique complexe dont la prise en charge a connu des progrès notables. Une démarche diagnostique rigoureuse, un typage précis et des traitements ciblés permettent aujourd’hui d’améliorer le pronostic et la qualité de vie des patients.
FAQ
L’amyloïde désigne des agrégats protéiques insolubles formés par un repliement anormal en feuillets bêta; diverses protéines (chaînes légères, SAA, transthyretine) peuvent s’agréger, s’accumuler extracellulairement et altérer progressivement la fonction des organes.
Les signes sont souvent progressifs et multisystémiques : fatigue, perte de poids, insuffisance cardiaque restrictive, protéinurie et œdèmes, neuropathie périphérique avec paresthésies, hypotension orthostatique, ecchymoses ou macroglossie selon l’organe touché.
Le diagnostic repose sur la mise en évidence histologique des dépôts par biopsie (tissu atteint ou graisse abdominale) avec colorations spécifiques, puis sur le typage moléculaire par immunohistochimie ou spectrométrie de masse et des tests biologiques complémentaires.
Les traitements ciblent la source protéique (chimiothérapie anti-plasmocytaire pour AL, anti-inflammatoires pour AA, stabilisateurs ou silencieux de TTR pour ATTR) et le soutien organique; les thérapies ciblées récentes ont amélioré les réponses hématologiques et réduit le recours à la dialyse.